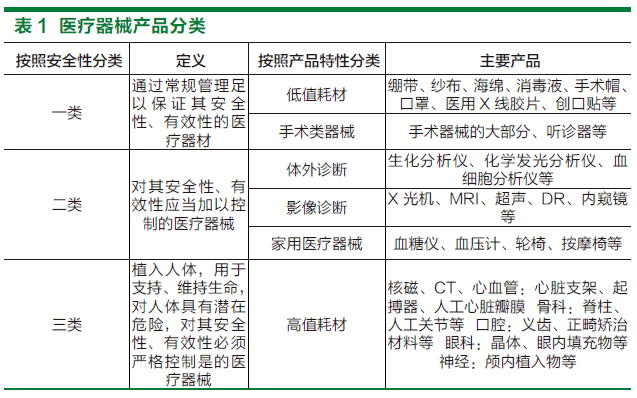
一类医疗器械是风险程度最低的医疗器械类别,实行的是备案管理而非严格的注册审批。根据《医疗器械监督管理条例》,第一类医疗器械产品备案由设区的市级负责药品监督管理的部门办理,备案人需提交符合要求的备案资料。本文旨在为申请人提供一份清晰、实用的办理须知,系统梳理从准备到完成备案的全流程及关键注意事项。\n\n本须知依据现行法规编写,具体要求以国家药品监督管理局及各地市级监管部门的最新规定为准。建议办理前先查询当地政务服务网或药监部门官网,获取最新办事指南。一类医疗器械产品备案流程总体分四步。第一步是确定产品类别,需确认产品属于第一类医疗器械目录内,可对照《第一类医疗器械产品目录》判断。若产品不在目录内或分类不明确,应向药监部门申请分类界定。第二步是准备备案资料,通常包括:第一类医疗器械备案表;产品备案信息表(含产品名称、型号规格、结构组成、适用范围等);产品技术要求;产品检验报告(应为有资质的医疗器械检验机构出具的全性能检验报告,或产品委托检验报告);临床评价资料(通常可提交豁免临床的评价资料,如与目录内产品对比说明);生产制造信息(含生产工艺、主要原材料等);说明书及最小销售单元标签样稿;营业执照副本复印件;法定代表人、经办人身份证明及授权委托书;符合性声明。第三是提交备案。目前多数地区支持线上提交(省政务服务网),部分地区线下窗口提交。提交后,监管部门进行形式审查。资料齐全、符合形式则当场备案或几日内完成备案,发放备案凭证。若资料不全都需补正。第四是变更与年报。备案信息发生变化的,应及时办理变更备案。备案人每年应按规定提交年度报告,一般在上半年通过备案系统报告上一年度产品情况。办理中需要注意以下要点。合规性方面,产品必须真实属于第一类,误归类别会导致备案失败;说明书和标签要合规,不能出现疗效宣称,不能夸大适用范围,格式要符合《医疗器械说明书和标签管理规定》。技术要求需依据产品特性逐项编写,引用标准应与现行有效版本一致。检验报告方面:若企业有自检能力需符合相关要求,否则建议委托有资质的机构全检。注意时效不收取费用:一类备案不收取行政费用,周期也较短。另外强化主体责任,备案人需对备案资料真实性和产品全生命周期合规负责,并建立质量管理体系。还有一点关键是分清产品备案和生产备案:产品备案是就某个拟上市的产品文件办理,与其后从事生产活动的生产备案是不同事项,生产企业应另行办理第一类医疗器械生产备案。常见问题答疑:问需要几天?答通常官方承诺受理后1个工作日到10个工作日内不同地区。形式审查通过即办结。问电子备案凭证效力如何?答目前多地为电子凭证,与纸质件法律效力相同。问产品要委托生产?答产品备案可由注册人办理,也要另行明确相应生产备案。实践中,法规和要求可能有细化调整,申请前务必密切留步并于决策开始提交方案的具体部署实务类活动的事项各类状态,如有疑难直接求询当局审评人员,争取应尽能拿到一次项目收口的实用答案。持之以恒对细节给予足够重视到位,更能一路顺免后续质量检查麻烦高效。”
}