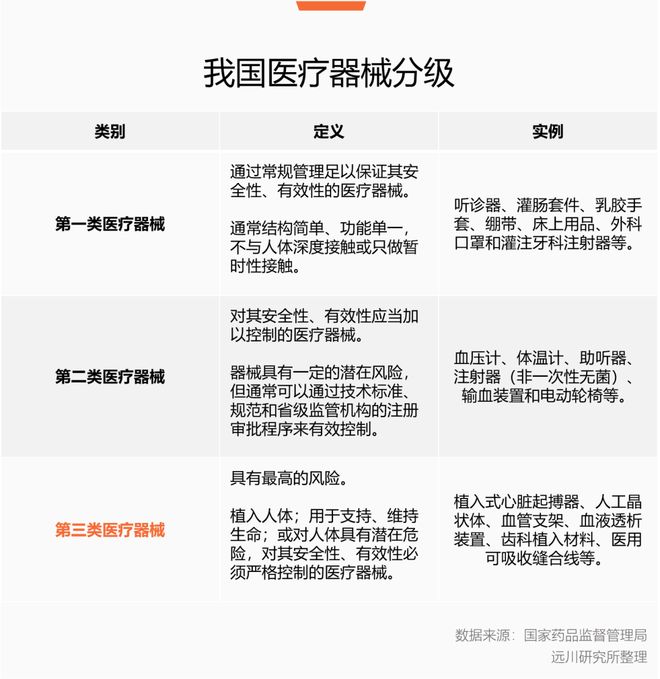
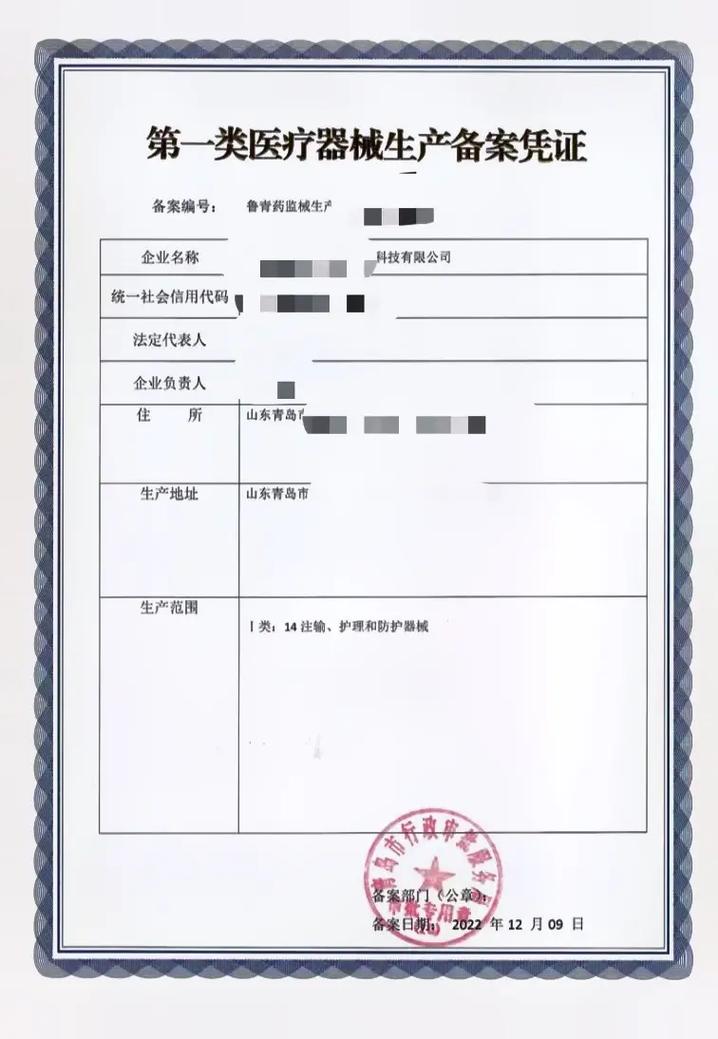
第一类医疗器械是风险程度最低的医疗器械类别,其管理方式为备案管理,而非许可管理。根据《医疗器械监督管理条例》及《医疗器械生产监督管理办法》,申请第一类医疗器械生产备案和产品备案的具体要求如下。\n\n一、第一类医疗器械生产备案证(生产备案)办理要求\n\n1. 备案主体与条件\n - 生产企业须为依法在工商行政管理部门登记注册的营利法人或非法人企业,且营业执照经营范围应包含医疗器械生产。\n - 有与生产的医疗器械相适应的生产场地、环境条件、生产设备以及专业技术人员。\n - 有对生产的医疗器械进行质量检验的机构或者专职检验人员以及检验设备。\n - 有保证医疗器械质量的管理制度。\n - 有与生产的医疗器械相适应的售后服务能力。\n - 产品符合已备案的产品技术要求。\n\n2. 备案部门\n - 第一类医疗器械生产备案应向生产企业所在地设区的市级市场监督管理部门(或行政审批部门)办理。\n - 部分地区委托县级部门办理,具体以当地公告为准。\n\n3. 备案材料清单\n - 第一类医疗器械生产备案表。\n - 营业执照复印件(所生产产品属于第一类医疗器械的证明文件不必单独提交,由市场监管部门内部核查)。\n - 法定代表人(企业负责人)身份证明复印件。\n - 生产场地证明文件(如房产证或租赁合同)及平面图。\n - 生产设备目录清单。\n - 主要专业技术人员一览表(附学历、职称或资格证明)。\n - 质量管理体系文件目录及关键程序文件。\n - 产品检验报告(可为企业自检报告或委托检验报告,检验项目需覆盖产品技术要求)。\n - 产品技术要求及产品说明书样稿。\n - 授权委托书(如委托他人办理)。\n\n4. 办理流程与时限\n - 申请:向市级市场监管部门提交纸质或电子材料。\n - 受理:材料齐全、符合形式要求的,当场或5个工作日内予以受理。\n - 审查:对材料进行审核,必要时进行现场核查(通常不强制现场核查,但可能抽查)。\n - 备案:符合条件的,予以备案并发放《第一类医疗器械生产备案凭证》;不符合的,不予备案并说明理由。\n - 时限:一般为10个工作日,部分地区提速至1-3个工作日。\n\n5. 特别要求与后置管理\n - 生产备案凭证无有效期,但企业应于每年第一季度向所在地监管部门提交上一年度生产报告。\n - 生产条件变化、产品增加或减少等,应办理变更或重新备案。\n - 不具备生产条件或生产不符合要求的,将被责令整改甚至取消备案。\n\n二、第一类医疗器械产品备案要求(产品备案)\n\n在没有投产或销售前,生产第一类医疗器械需要先办理产品备案,并取得备案编号。产品备案与生产备案是两套独立事项,但通常联动办理。\n\n1. 产品备案部门\n - 境内第一类医疗器械产品备案向设区的市级市场监督管理部门办理。\n - 进口第一类医疗器械产品备案向国家药品监督管理局办理。\n\n2. 产品备案材料\n - 第一类医疗器械备案表。\n - 营业执照及法定代表人身份证明。\n - 产品技术要求(需详细列明性能指标、检验方法,鼓励使用国家标准或行业标准)。但如果该产品有国家标准或行业标准,备案产品技术要求必须与之保持一致,且不得低于强制性标准。\n - 产品检验报告(自检或委托有资质机构出具)。\n - 女性用户需提供的临床评价资料(通常免于临床评价,但须提供相应说明)。\n - 产品说明书及最小销售单元标签样稿。\n - 生产制造信息(生产工艺流程、主要原材料等)。\n - 符合性声明(声明产品不属于需取得许可或备案的情形、不属于医疗器械分类目录中按第二、三类管理的情形)。\n\n3. 备案时效与变更\n - 产品备案无有效期,长期有效,但要求每年报告一次。\n - 原材料、生产工艺、产品标准等发生变化,影响安全有效性的,应办理变更备案。\n - 备案信息不真实或提供虚假资料的,一经发现撤销备案并公告。\n\n三、常见合规风险提示\n\n1. 目录判定风险\n 务部将非医疗器械或按第二、三类管理的产品误判为第一类产品备案,导致被处罚(常见情形:宣称治疗作用、超出目录范围)。具体可参考《第一类医疗器械产品目录》及后续分类界定文件。\n\n2. “无证生产”风险\n 虽然第一类是备案制,但仍需取得生产备案凭证和产品备案编号方可进行生产与销售,过程种不合规将移交稽查以无证生产经营进行查处。\n\n3. 药监局、市场监管局加强事后监管\n 大批地区在推行“告知承诺”当场备案要求生产企业三个月内按规范成为真正的合规运营企业 QA、IQC 齐备,否则可能在首次核查时面临整改甚至关停清理。\n\n提供注意的关键提示次:第一类属于责任全出厂全部自担的主体责任、在市场流通上,属于产品的潜在法律重要性与处理同样适用。(需特别注意:因为现在是备案授权模式下的操作,假如渠道采购客户所在地药监局不再仅核查一桩单独类的首营同意销售)如果您作为该产品的代理厂家让通过者或代定所发生客诉时对发生的 人身意外 的质量担责而你要承担高赔付风险\n\n结束语上文就是全部的答案在于一类当前都是简化:定得在有关部门的流程规范下去申请达到准确和详细的证据说明路径的下才能合理地给实体电子结果的最终附。《医疗器械监督管理条例》(2021 修订版),和国家近期即将频繁跟进方式仍在于这些法令。真正应在“数据填报之中弄风险”.\n于是:第一类备案时请依照规范照来做,同时预期日后药品监督管理局的分线分局要履行规定的检查频度和法规培训学习,自行估查找到结合全面的解读后再去开展
第一类医疗器械生产备案与产品备案要求全解析
如若转载,请注明出处:http://www.zonglongsw.com/product/42.html
更新时间:2026-09-19 13:07:58